Pages

samedi 18 août 2012

Chiralité et activité optique


Cours de chimie Organique -


Chiralité et activité optique


Lumière polarisée
Introduction
Certaines propriétés de la lumière sont celles d'une onde électromagnétique. Il s'agit d'une onde transversale. Le vecteur champ électrique E de l'onde est perpendiculaire à la direction de propagation. Celle-ci se confond, avec le rayon lumineux dans l'approximation de l'optique géométrique.
Une lumière est polarisée rectilignement quand E vibre toujours dans un même plan appelé plan de vibration. Le plan perpendiculaire à E dans lequel vibre le champ magnétique B est appelé plan de polarisation.
Dans la lumière naturelle, le vecteur E peut prendre toutes les directions perpendiculaires à la direction de propagation.
Figure
I
II
III
Lumière
naturelle
polarisation verticale
polarisation horizontale
Loi de Malus
Le physicien français E. Malus découvrit en 1808 le phénomène de polarisation de la lumière en observant, à travers un cristal de tourmaline biréfringent, la réflexion du Soleil couchant sur les fenêtres du palais du Luxembourg.

Un polariseur est un instrument d'optique qui sélectionne parmi toutes les directions permises pour le champ électrique celles qui sont parallèles à son axe de polarisation. Plaçons deux polariseurs l'un derrière l'autre, le second est alors appelé analyseur, et envoyons sur le polariseur un faisceau de lumière naturelle :
  • l'intensité de la lumière I qui traverse l'ensemble est maximale lorsque les axes des polariseurs sont les mêmes ;
  • lorsque les axes sont perpendiculaires, on dit que les polariseurs sont croisés, l'intensité de la lumière transmise est nulle ;
  • lorsque les axes de polariseurs font entre eux un angle q, l'intensité est comprise entre les valeurs extrèmes précédentes. Sa variation avec l'angle q est donnée par la formule de Malus.
Comment polariser la lumière ?
Plusieurs phénomènes physiques peuvent être mis à profit pour polariser la lumière :
  • pour une certaine incidence appelée incidence de Brewster, un verre ne réfléchit que la lumière pour laquelle E possède une direction particulière, cependant l'intensité de la lumière réfléchie est faible ;
  • certains cristaux comme le spath d'Islande donnent, pour un même rayon incident, deux rayons réfractés polarisés à angle droit. Le prisme de Nicol est conçu de façon à éliminer l'un des rayons. La lumière transmise est alors polarisée.
  • Les feuilles Polaroïds mises au point par l'inventeur américain E. Land en 1932, sont constituées d'une matière plastique dans laquelle sont noyés des cristaux de molécules organiques. Ces feuilles ne sont transparentes que pour une direction particulière du champ électrique. Elles jouent le rôle de filtre à lumière.
Activité optique
Définitions
L'activité optique est la propriété que possède une
structure chirale d'interagir avec un rayonnement électromagnétique . Elle se manifeste par l'existence du pouvoir rotatoire, le phénomène de dispersion optique (DRO), le dichroïsme circulaire (DC) et la polarisation circulaire d'émission.
Le terme chiroptique qualifie les techniques optiques utilisées pour l'étude de la chiralité des molécules. Il s'applique, à la polarimétrie, aux mesures de la dispersion rotatoire optique et du dichroïsme circulaire.
Mise en évidence expérimentale L'activité optique se manifeste à l'état solide, à l'état liquide ou pour des substances dissoutes. Dans ce qui suit on s'intéresse au dernier cas.
Plaçons successivement : une source de lumière quasi monochromatique S (lampe à vapeur de sodium), un polariseur P, une cuve destinée à recevoir la substance à analyser C, un analyseur A dont l'axe est perpendiculaire au polariseur. L'intensité de la lumière transmise par le dispositif est nulle.

  • Remplissons la cuve d'eau. L'intensité de la lumière transmise est nulle. On dit que l'eau est un composé optiquement inactif ;
  • Introduisons une solution aqueuse de saccharose dans la cuve. L'intensité de la lumière transmise n'est pas nulle. Le saccharose est un composé optiquement actif.
  • On peut retrouver une intensité nulle, en tournant l'analyseur d'un angle a.
Théorie cinématique de Fresnel du pouvoir rotatoire
L'étude de l'activité optique fait intervenir l'interaction entre une onde électromagnétique et la matière. Une théorie satisfaisante de ce phénomène doit donc être basée sur la mécanique quantique. Il est cependant possible d'envisager une approche phénoménologique à l'échelle macroscopique. Le modèle ci-dessous est dû au physicien français A. Fresnel.
Dans ce qui suit, l'œil de l'observateur reçoit le rayon lumineux. Une lumière polarisée rectilignement dans un plan vertical est caractérisée par le vecteur champ électrique E.
Le vecteur E peut être considéré comme la somme de deux vecteurs EG et ED en phase, de même amplitude et de même fréquence mais tournant en sens inverse.
Dans un milieu inactif (figure I) les champs se déplacent à la même vitesse. A la sortie du milieu, le plan dans lequel vibre E n'a pas changé de direction.
Un milieu actif possède des propriétés physiques dissymétriques pour les champs EG et ED. Cette dissymétrie se traduit, à l'échelle macroscopique, par des indices nG et nD différents. La vitesse de EG est alors différente de celle de ED.
VG = c/nG et VD = c/nD
A la sortie du milieu optiquement actif, on peut montrer que l'un des champs présente un certain déphasage par rapport à l'autre. La lumière est toujours polarisée rectilignement mais le plan de vibration a tourné d'un angle a. La formule de Fresnel relie les grandeurs suivantes :
  • a : pouvoir rotatoire ou angle de rotation du plan de polarisation (deg) ;
  • l : épaisseur de substance active traversée (dm) ;
  • l : longueur d'onde de la lumière.
Pouvoir rotatoire, loi de Biot
Cette loi expérimentale, découverte par le physicien français J. B. Biot en 1815, s'applique aux substances optiquement actives dissoutes dans un solvant inactif comme l'eau.
  • a : pouvoir rotatoire ou angle de rotation du plan de polarisation (deg) ;
  • l : épaisseur de substance active traversée (dm) ;
  • C : concentration de la substance dissoute (g.cm-3) ;
  • [a]l,T : pouvoir rotatoire spécifique (°.dm-1.g-1.cm3).
Ce dernier dépend lui-même de plusieurs facteurs :
  • la longueur d'onde l qui est à l'origine du phénomène de dispersion rotatoire optique (DRO). Sa valeur est donnée dans les tables pour une lumière quasi-monochromatique facilement utilisable expérimentalement : la raie D du sodium Na (l = 589,3 nm) ;
  • la température T (celle-ci est généralement fixée à 20 °C dans les tables) ;
  • le solvant.
Par convention a est mesuré positivement dans le sens des aiguilles d'une montre pour un observateur recevant le rayon lumineux. On peut classer les substances optiquement actives en deux catégories selon le signe de a.
  • Les composés dextrogyres (du latin dexter : droit) font tourner le plan de polarisation vers la droite ;
  • Les composés lévogyres (du latin laevus : gauche) font tourner le plan de polarisation vers la gauche.
a
> 0
< 0
substance
dextrogyre (+)
lévogyre (-)
Par le passé, le nom de certains composés a été donné en référence explicite au signe de leur pouvoir rotatoire. Ainsi, le D-glucose est également appelé dextrose car ses solutions dévient le plan de polarisation de la lumière vers la droite. Le fructose, isomère cétonique du glucose est appelé lévulose pour la propriété inverse. L'hydrolyse du saccharose (composé dextrogyre) en glucose et fructose s'accompagne d'une inversion du signe du pouvoir rotatoire de la solution ce qui permet d'en effectuer l'étude cinétique par polarimétrie.
Lorsque la solution contient plusieurs substances actives, et que les interactions entre les énantiomères purs sont identiques à celles qui existent dans le mélange, on constate expérimentalement que le pouvoir rotatoire du mélange est la somme des pouvoirs rotatoires des constituants :
Cette loi est généralement très bien vérifiée, surtout aux faibles concentrations, en l'absence d'effet Horeau.
Polarimètre de Laurent

Pour mesurer de façon précise les angles de rotation, on utilise un polarimètre. Le modèle le plus simple et le plus répandu est le polarimètre de Laurent représenté sur la photographie ci-contre (du nom du physicien français Léon Laurent).
Il est impossible de déterminer le signe du pouvoir rotatoire à partir d'une seule mesure puisqu'on ne peut pas distinguer les angles a et -180° + a. Pour déterminer le signe sans ambiguité, on fait varier l’un des paramètres dont dépend a : la concentration ou la longueur du tube polarimétrique puis on effectue une deuxième mesure.
Les pouvoirs rotatoires spécifiques de deux énantiomères sont opposés. Ainsi, le pouvoir rotatoire d'un mélange racémique est nul par compensation.
Dispersion rotatoire
Lorsqu'on réalise
l'expérience de mise en évidence de l'activité optique d'un composé actif entre polariseurs croisés, avec une lumière non monochromatique, on constate qu'il n'est pas possible d'obtenir une extinction complète en tournant l'analyseur. Cela vient du fait que le pouvoir rotatoire spécifique de la substance dépend de la longueur d'onde. Autrement dit, les radiations de différentes longueurs d'ondes dont est composée la lumière ne tournent pas du même angle lors de la traversée de l'échantillon.
Les courbes représentant les pouvoirs rotatoires spécifiques respectifs de deux énantiomères en fonction de la longueur d'onde peuvent être monotones ou présenter un point d'inflexion pour les courtes longueurs d'ondes. Elles ont alors l'allure suivante :
La présence d'un point d'inflexion dans ces courbes traduit ce qu'on appelle un effet Cotton, du nom du physicien français A. Cotton qui a découvert ce phénomène en 1895.
Deux énantiomères donnent des courbes opposées :
  • la courbe (a) dont la tangente d'inflexion a une pente positive correspond à un effet Cotton positif ;
  • la courbe (b) dont la tangente d'inflexion a une pente négative correspond à un effet Cotton négatif.
Une théorie correcte de la dispersion rotatoire doit être basée sur la mécanique quantique. Une approche phénoménologique classique, permet d'obtenir la relation suivante entre le pouvoir rotatoire spécifique [a] et la longueur d'onde l (A et G sont des constantes).
Les courbes présentent un point d'inflexion pour l = l0
  • lorsque l est voisin de l0 le premier terme du dénominateur est négligeable devant le second ;
  • en revanche, lorsque l est grand devant l0, c'est le second terme qui est négligeable devant le premier. On observe une variation monotone de [a] décrite par la formule de Drüde :
Il n'existe a priori aucune relation évidente entre le signe de l'effet Cotton et la configuration absolue d'une molécule. Cependant l'analyse des courbes de dispersion rotatoire apporte des renseignements précieux sur la structure des molécules. Elle a été appliquée à partir des années 50 par C. Djerassi et son équipe à la résolution de problèmes stéréochimiques. Il est en effet possible de relier le signe de l'effet Cotton avec la stéréochimie lorsqu'il existe des chromophores (comme le groupe carbonyle), se trouvant à proximité d'un élément de chiralité. Grâce à la règle dite des octants, l'étude des spectres de dispersion rotatoire apporte des informations très précieuses sur la stéréochimie de ces composés. Elle permet ainsi de compléter d'un point de vue stéréochimique les résultats concernant la constitution obtenus en spectroscopie UV par application des règles de Woodward et de Woodward-Fieser. Cette méthode a largement contribué à l'élucidation de la structure de nombreuses molécules stéroïdes dans les années 1950 à une époque où les méthodes spectrales étaient encore balbutiantes [32].
Dichroïsme circulaire
Une approche classique simplifiée, consiste à rendre compte du dichroïsme circulaire par l'existence de deux coefficients d'extinction différents eG et eD pour les ondes polarisées circulairement droite et gauche. Après la traversée du milieu, les extrémités des projections des champs ED et EG sur le plan perpendiculaire à la direction de propagation, décrivent des cercles de rayons différents.

Posons :
Les courbes représentant De en fonction de la longueur d'onde l ont l'allure suivante :
En pratique, la grandeur mesurée est l'ellipticité y. Elle est liée aux coefficients d'extinction eG et eD par la relation :
la théorie montre que y satisfait une relation de la forme :
La mesure expérmentale de l'ellipticité est un moyen d'accéder à la pureté énantiomérique d'un mélange [24].
Le phénomène de dichroïsme circulaire est particulièrement sensible à la position des atomes dans les molécules. On peut ainsi étudier la dynamique des conformations moléculaires. Une information concernant le repliement secondaire des protéines peut être obtenue rapidement. Chez les protéines, il est possible de distinguer les structures en hélices a, et en feuillets b. Lorsque les protéines comportent des repliements secondaires, une déconvolution en composantes élémentaires du spectre de dichroïsme permet d’estimer grossièrement les proportions de chacun des motifs. Cette technique a été mise à profit très récemment pour l'étude de la structure du prion responsable de L'ESB.
Relation entre chiralité et activité optique
La chiralité est une propriété structurale des molécules dissymétriques. L'activité optique est une manifestation physique, parmi d'autres, de la chiralité. C'est le chimiste français L. Pasteur qui, dans son étude remarquable concernant les acides tartriques a été le premier à mettre en relation l'activité optique et la chiralité.
L'origine microscopique de l'activité optique provient de la variation du chanp électromagnétique sur l'étendue de la molécule lors de l'interaction lumière-matière (non localité). Ce lien étroit entre chiralité et activité optique, fait qu'à quelques exceptions près, un composé chiral est optiquement actif et inversement un composé optiquement actif est chiral.

Il existe une relation très nette entre la propriété structurale qu'est la chiralité et l'une de ses manifestations la plus spectaculaire, le pouvoir rotatoire. Cependant on connait des composés énantiomériquement purs qui ne possèdent pas de pouvoir rotatoire décelable.
C'est le cas du (4R)-4-Ethyldécane synthétisé par H. Wynberg qui est représenté sur l'image de gauche. Ce type de composé est qualifié de "cryptochiral" [33]
Certaines molécules dissymétriques comme l'hexahélicène possèdent un pouvoir rotatoire spécifique très élevé : [a] = 2700 °.g-1.cm3.dm-1. Configuration absolue et pouvoir rotatoire
La configuration absolue d'une entité moléculaire peut dans certains cas être déterminée directement par l'expérience. La première détermination de ce type a été réalisée par le chimiste hollandais J. M. Bijvoet (Université d'Utrecht) en 1951. En utilisant une technique spéciale de diffraction des rayons X, Bijvoet a pu déterminer la structure spatiale du sel de sodium et de rubidium de l'acide (+)-tartrique [34]. Elle est dessinée à gauche sur le dessin ci-dessous en représentation de Fischer :
L'expérience montre, par ailleurs, que le traitement acide de ce sel fournit l'acide (+)-tartrique. Puisque cette réaction ne modifie pas la géométrie des atomes de carbone asymétriques de cette molécule, on en déduit que la configuration de l'acide (+)-tartrique est celle qui est indiquée à droite. L'acide (+)-tartrique est donc l'acide (2R, 3R)-dihydroxybutane-1,4-dioïque.
Bien avant l'expérience de Bijvoet, on avait pu montrer, par des réactions de corrélation purement chimiques, que la configuration de l'acide (+)-tartrique était la même que celle du (+)-glycéraldéhyde. Ces composés conduisent en effet tous les deux à l'acide (-)-glycérique au terme de réactions qui ne modifient pas la configuration absolue de l'atome de carbone C2.
Il devint ainsi possible de vérifier l'hypothèse que Fischer avait faite sur la configuration de ce composé et connaître du même coup celle de tous les composés dont le lien avec le glycéraldéhyde avait été déjà établi. Il n'existe pas de relation simple entre la configuration absolue d'une molécule et le signe du pouvoir rotatoire. Une modification, même minime en apparence de la structure, peut modifier complètement le pouvoir rotatoire.
L'acide lactique dextrogyre est l'acide (S)-2-hydroxypropanoïque pour lequel [a] = 3,3 °.dm-1.g-1.cm3. L'estérification avec le méthanol conduit au (2S)-2-hydroxypropanoate de méthyle, lévogyre pour lequel : [a ] = - 8,2 °.dm-1.g-1.cm3.
Le pouvoir rotatoire spécifique de certains corps comme l'acide aspartique, change de signe avec la température.
Pureté optique, excès énantiomérique
Considérons une solution constituée d'un mélange d'énantiomères A1 et A2. Faisons l'hypothèse que l'isomère dextrogyre A1 est prépondérant et qu'il existe une certaine quantité de l'énantiomère A2, de sorte que le pouvoir rotatoire a que l'on mesure est inférieur à celui, ao que présenterait une solution de même concentration de l'énantiomère pur A1. On appelle pureté optique po du mélange, le rapport des pouvoirs rotatoires spécifiques :

La pureté optique est donc mesurable en utilisant un polarimètre. Indépendamment de ce qui précède, désignons respectivement par C1 et C2 les concentrations des énantiomères A1 et A2. L'excès énantiomérique ee est défini par :
Faisons l'hypothèse que la loi d'additivité des pouvoirs rotatoires est applicable. On a :
soit :
po = ee
il y a donc dans ce cas particulier mais fréquemment rencontré égalité entre pureté optique et excès énantiomérique.
Effets non linéaires, effet Horeau
Plusieurs observations expérimentales montrent que la loi d'additivité dont on a parlé plus haut n'est pas toujours vérifiée. C'est le cas par exemple lorsqu'il y a formation de dimères entre les molécules. En 1968, Krow and Hill ont montré que le pouvoir rotatoire spécifique de l'acide 2-éthyl-2-méthylsuccinique possédant une composition en énantiomères de 92.5 % de S et 7.5 % R (ce qui correspond à une excès énantiomérique de 85% ee) varie avec la concentration et change de signe quand la concentration croit.

A la suite des travaux de Krow et Hill, le chimiste français Horeau s'est intéressé à la relation entre la pureté optique et l'excès énantiomérique dans le cas de l'acide 2-éthyl-2-méthylsuccinique [30]. La courbe (2) montre que la relation entre ces deux grandeurs n'est pas linéaire. Cet effet, qui s'observe notamment dans les solvants peu polaires, porte le nom d'effet Horeau du nom de son découvreur en 1969 [31].
  • cas général (1) : po = ee ;
  • en présence de l'effet Horeau (2) : po < ee ;


Bibliographie
Ouvrages théoriques
[1] J. March, Advanced organic chemistry, Wiley Interscience.
[2] F. A. Carey, R. J. Sundberg, Advanced organic chemistry, 3d edition, Plenum Press, 1990.
[3] André Collet, Jeanne Crassous, Jean-Pierre Dutasta, Laure Guy. Molécules chirales : stéréochimie et propriétés. EDP Sciences, CNRS Editions.
[4] Morrison J. D, Mosher H. S. Asymmetric Organic Reactions. Prentice-Hall ; Englewood Cliffs, NJ : 1971.
[5] E. L. Eliel, S. H. Wilen, Stéréochimie des composés organiques, Tec et Doc.
[6] H. Kagan, La stéréochimie organique, PUF, 1975.
[7] J. -L. Pierre, Principes de stéréochimie organique statique, A. Colin, 1971.
[8] P. Laszlo, P. J. Stang, Spectroscopie organique, Hermann 1972.
[9] A. Kirmann, J. Cantacuzène, P. Duhamel - Chimie organique T 1, A. Colin, 1971.
[10] K. Mislow, Introduction to stereochemistry, W. A Benjamin, New York, 1966.
[11] J. Jacques, La molécule et son double, Hachette, 1992.
[12] E. Charney, The Molecular Basis of Optical Activity, Optical Rotatory Dispersion and Circular Dichroïsm, Wiley, New-York, 1979.
[13] Nina Berova, Koji Nakanishi, Robert W. Woody, Circular dichroism : principles and applications. Wiley, New-York
[14] Enantiomers, racemates, and resolutions, Jean Jacques, André Collet, Samuel H Wilen 1981
[15] D. B. Cline, Physical Origin of Homochirality in Life (American Institute of Physics, New-York, 1996)
[16] P. Drüde : The theory of optics. Dover, New York (U.S.A.) (1959).

Liens
[20] Animation à propos de la polarisation rectiligne (Université de Liège)
[21] Applet Java illustrant la décomposition de Fresnel
[22] A tribute to Carl Djerassi : Reflexions on a Remarkable Scientific Entrepreneur
[23] Do the Terms “% ee” and “% de” Make Sense as Expressions of Stereoisomer Composition or Stereoselectivity ? by Robert E. Gawley
[24] Détermination expérimentale de puretés énantiomériques
[25] Fresnel vu par les chimistes par J. Crassous, [26] Polarisation de la lumière Patrick Kohl.


Articles
[30] Krow G, Hill R. K. Chem Commun. 1968 : 430–431.
[31] A. Horeau, Tetrahedron Letters, 1969, 3121-3124.
[32] Moffit W, Woodward R B, Moscowitz A, Klyne W, Djerassi C. Structure and the optical rotatory dispersion of saturated ketones. J. Am. Chem. Soc. 83 ; 4013-18, 1961.
[33] Wynberg, H.; Hekkert, G. L.; Houbiers, J. P. M.; Bosch, H. M. J. Am. Chem. Soc. 1985, 87, 2635–2639.
[34] Peerdeman, A. F., van Bommel, A. J., Bijvoet, J. M. Nature 168, 1951, 271.


Les Eléments d'analyse conformationnelle


Cours de chimie Organique.


Eléments d'analyse conformationnelle


Définitions
Les stéréoisomères peuvent être classées selon leur mode d'interconversion :
  • la configuration d'une molécule est la disposition de ses atomes dans l'espace indépendamment des rotations autour des liaisons simples ;
  • les conformations d'une molécule sont les arrangements des atomes qui ne se différencient que par des rotations autour de liaisons simples. Ce terme a été introduit dans les années 30 par N. Haworth lors de son étude des sucres. L'étude systématique de la conformation des cycles de la famille du cyclohexane a été entreprise par le chimiste norvégien Odd Hassel. La prise en compte de l'analyse conformationnelle dans la prévision de la réactivité des stéroïdes a été reconnue dès les années 50 par le chimiste britannique Sir Derek H. R. Barton [1]. En 1969, le prix Nobel de chimie a été décerné à Hassel et Barton pour l'ensemble de leurs travaux sur ce sujet.
On peut aussi classer les stéréoisomères en deux catégories selon des critères de symétrie. On distingue :
Ethane
L'éthane est le deuxième terme de la série des alcanes. Sa molécule a pour formule brute C2H6.
Molécule d'éthane

Le modèle représente la molécule d'éthane dans une conformation décalée.
En observant la molécule en mode "spacefill", on constate que les atomes d'hydrogène ont un rayon de Van der Waals (120 pm) trop faible pour expliquer la différence d'énergie entre la conformations éclipsée et la conformation éclipsée.
L'étude de la capacité thermique molaire de l'éthane en fonction de la température, montre que la rotation autour de C1C2 n'est pas parfaitement libre. Parmi l'infinité des conformations possibles, deux d'entre-elles possèdent une géométrie remarquable :
q (deg)
0
60
Conformation
II
I
Stéréodescripteur
synpériplanaire (éclipsée)
antipériplanaire (décalée)
Ces conformations remarquables peuvent être représentées en utilisant la projection de Newman.
La conformation décalée et la conformation éclipsée ne possèdent pas la même énergie. L'énergie potentielle de la molécule en fonction de l'angle dièdre q entre les liaisons C- H a l'allure suivante :
L'énergie potentielle de l'éthane a été étudiée en détail par K. S. Pitzer et E. Teller. On peut en donner une expression quantitative approchée :
avec k = 0,5 et V0 = 11,7 kJ.mol-1 Des calculs récents menés par Lionel Goodman et Vojislava Pophristic (Rutgers University) montrent que la préférence pour la conformation décalée peut être interprétée par un effet d'hyperconjugaison [2]. En termes d'orbitales moléculaires le résultat précédent peut être retrouvé à partir de l'examen des orbitales frontières :
  • la plus haute orbitale occupée est s(C-H) ;
  • la plus basse orbitale vacante est s*(C-H).
Dans la conformation antipériplanaire, l'interaction entre les orbitales frontières est plus importante que dans la conformation synpériplanaire.
Butane
Le butane, dont la formule brute est C4H10 est le troisième terme de la série des alcanes.
Molécule de butane

Le modèle de gauche représente la molécule de butane dans sa conformation antipériplanaire, correspondant à l'énergie la plus basse de la molécule.
La rotation autour de C2C3 n'est pas parfaitement libre. Les conformations suivantes possèdent une géométrie remarquable :
ou en utilisant la projection de Newman :
les conformations sont désignées en utilisant les stéréodescripteurs introduits par Klyne et Prelog :
q (deg)
0
60
120
180
Conformation
IV
III
II
I
Nom
synpériplanaire
synclinale
anticlinale
antipériplanaire
la courbe donnant l'énergie potentielle de la molécule en fonction de l'angle dièdre q entre les liaisons C-CH3 a l'allure suivante :
q (deg)
0
60
120
180
Energie (kJ.mol-1)
18,8
3,8
15,9
0
  • la différence d'énergie entre la conformation antipériplanaire et la conformation anticlinale est essentiellement due à l'énergie de torsion, sa valeur est donc comparable à celle rencontrée pour l'éthane ;
  • la différence d'énergie entre la conformation antipériplanaire et la conformation synpériplanaire est plus importante car à l'énergie de torsion s'ajoute l'énergie de répulsion entre les deux groupes méthyle dont les rayons de Van der Waals de 200 pm sont très supérieurs à celui de l'atome d'hydrogène ;
  • il est utile de retenir la différence d'énergie de 3,8 kJ.mol-1 entre les conformations antipériplanaire et synclinale. On l'appelle aussi interaction butane gauche. On retrouve cette interaction dans de nombreuses structures organiques.
Autres alcanes linéaires
On peut reconnaître les enchaînements carbonés des molécules précédentes dans de nombreuses structures organiques. Le polyéthylène est obtenu par polymérisation de l'éthène (éthylène). Ses chaînes sont constituées de la succession de milliers de motifs -CH2-CH2-. Il existe deux grandes méthodes de polymérisation de l'éthène :
  • La polymérisation ordinaire de l'éthène s'effectue par voie radicalaire sous haute pression (2000 bar). Elle fournit des macromolécules ramifiées car les radicaux intermédiaires arrachent des atomes d'hydrogène de la chaîne donnant à leur tour d'autres radicaux. Le polymère obtenu possède une faible densité. En effet les chaînes ne peuvent pas s'approcher facilement les unes des autres.
  • On peut obtenir un polyéthylène possèdant des chaînes linéaires en polymérisant l'éthylène à basse pression en présence de catalyseurs mis au point par Ziegler et Natta (prix Nobel de chimie 1963).
Polyéthylène linéaire
L'image de gauche représente un fragment de chaîne de polyéthylène linéaire.
La macromolécule est constituée d'un enchaînement régulier d'atomes de carbone dont la conformation la plus stable est plane et en zigzag. Cette conformation permet aux chaînes de s'approcher très près les unes des autres ce qui explique la densité élevée du polymère si on la compare à celle du polyéthylène ramifié ordinaire.
Systèmes conjugués
Diènes et polyènes
Les conformations dans lesquelles toutes les liaisons sont dans un même plan, sont privilégiées. Elles permettent un recouvrement maximal des orbitales p perpendiculaires au plan du système conjugué. Les stéréodescripteurs s-cis et s-trans se réfèrent à la position des liaisons doubles par rapport à la liaison simple s.
q (deg)
0
180
Conformation
I
II
Stéréodescripteur
s-cis
s-trans
Les valeurs ci-dessous concernent le buta-1, 3-diène. La valeur 0 correspond à la conformation s-trans.
q (deg)
90
180
Energie (kJ.mol-1)
20,5
10,9
a-énones
La conformation la plus stable est la s-trans.
Les valeurs ci-dessous concernent le propénal.
q (deg)
90
180
Energie (kJ.mol-1)
29,3
8,6
Dans la molécule de rétinal, les liaisons adoptent une conformations s-trans sauf la première qui adopte une conformation s-cis du fait de l'interaction avec un groupe méthyle du cycle.
Conformations des cycles
Cyclohexane
La formule brute du cyclohexane est C6H12. La molécule qui appartient à la famille des cyclanes possède une insaturation. La mesure de la chaleur de combustion indique que la tension dans le cycle est très faible. Comme l'a prédit Sachse dès 1860, la molécule ne doit pas avoir la forme d'un hexagone régulier sinon les angles entre deux liaisons adjacentes seraient 120° et on observerait une contrainte dans le cycle.
Des expériences de diffraction électronique en phase gazeuse ont confirmé que la conformation de plus basse énergie n'est pas plane. On l'appelle : conformation chaise.
Parmi l'infinité des conformations possibles, celles dont la géométrie est remarquable sont classées ci-dessous par énergie croissante :
chaise
bateau croisé
bateau
Enveloppe
La conformation bateau possède une énergie supérieure d'environ 30 kJ.mol-1 à la conformation chaise. La conformation bateau est flexible et les contraintes sont plus faibles dans la conformation bateau croisé. La conformation enveloppe, dans laquelle cinq atomes sont dans un même plan, est celle dont l'énergie est la plus haute.
La différence d'énergie entre ces la conformation chaise et la conformation bateau a deux origines :
  • On reconnaît dans la conformation bateau des enchaînements de type butane synpériplanaire qui n'existent pas dans la conformation chaise où ces enchaînements sont de type butane synclinal.
  • Il existe une répulsion importante entre les atomes d'hydrogène situés sur les mâts de la conformation bateau.
La différence d'énergie entre les conformations chaise et bateau est telle qu'à la température ordinaire 99,9 % des molécules de cyclohexane sont sous forme chaise.
Conformation chaise
Dans cette conformation relativement rigide, les liaisons peuvent être classées en deux catégories :
  • les liaisons axiales sont perpendiculaires au plan moyen du cycle et pointent alternativement vers le haut et vers le bas ;
  • les liaisons équatoriales pointent légèrement au dessus et en dessous du plan équatorial, alternativement vers le haut et vers le bas.
Modèle interactif de la conformation chaise.
Conformation bateau
Dans la conformation bateau, relativement flexible, on distingue quatre catégories de liaisons :
  • a axiales ;
  • e équatoriales ;
  • b beaupré ;
  • m mât.
Modèle interactif de la conformation bateau.

La constante de couplage 3JHH entre deux protons vicinaux dépend de la valeur de l'angle dièdre entre les liaisons C-H. Cette dépendance peut être exprimée quantitativement grâce à la
formule de Karplus.
Basculement conformationnel
Le passage d'une conformation chaise à une autre, inverse les positions axiales et équatoriales. A 300 K le passage d'une forme à l'autre s'effectue environ 100 000 fois par seconde.

L'existence de deux catégories d'atomes d'hydrogène peut être mise en évidence par spectroscopie RMN si la température est suffisamment basse.
L'allure du spectre RMN du cyclohexane dépend de la température de travail :
  • à la température ordinaire, le spectre de RMN du cyclohexane donne un signal unique à d = 1,36 ppm pour les 12 atomes d'hydrogène car la vitesse d'interconversion entre les positions axiales et équatoriales est très rapide, le spectrographe n'enregistre qu'un signal moyen ;
  • lorsque la température diminue, le signal s'élargit et commence à se dédoubler à partir de la température de coalescence TC = -66,7 °C, à cette température le basculement conformationnel est suffisamment ralenti pour que le spectrographe distingue les deux catégories d'atomes d'hydrogène ;
  • à -90 °C, le basculement conformationnel est bloqué et l'on observe alors deux pics nettement séparés. L'un relatif aux atomes d'hydrogène axiaux à d = 1,12 ppm et l'autre, relatif aux atomes d'hydrogène équatoriaux à d = 1,60 ppm.

La durée de vie t de chaque conformation à la température de coalescence est liée à l'écart Dn entre les déplacements chimiques (exprimé en ppm), par la relation de Gutowsky-Holm [4].
Dérivés monosubstitués du cyclohexane
Les dérivés monosubstitués du cyclohexane ont été particulièrement étudiés par D. H. R. Barton et O. Hassel qui ont obtenu le prix Nobel de chimie en 1969. Désignons le substituant par X. Il existe deux conformations chaise en équilibre :

ces conformations possèdent des énergies différentes. La conformation pour laquelle X est équatorial (II) est plus stable que celle dans laquelle X est axial (I). Cela est dû à deux facteurs :
Désignons respectivement par XA et XE, les fractions molaires de I et II. A une température donnée, l'équilibre entre les conformations est caractérisé par une constante K :
l'opposé de l'enthalpie libre standard de l'équilibre de conformation est appelé préférence équatoriale du groupe X. Cette grandeur est généralement notée A.
A = R.T ln K
On peut déterminer expérimentalement la valeur de A en utilisant différentes techniques, notamment la RMN. Soit P une propriété physique du système en équilibre, par exemple le déplacement chimique du proton porté par l'atome de carbone 1. Supposons que la vitesse d'interconversion soit beaucoup plus rapide que la vitesse de mesure du spectromètre. Celui-ci enregistre alors une grandeur moyenne telle que :

avec évidemment :
on obtient donc successivement :
d'où l'expresson de K :
Winstein a eu l'idée de déterminer les valeurs de PA et de PB sur des cycles en conformation chaise, rendus rigides par la présence d'un groupement tertiobutyle. Le tableau suivant donne les valeurs de A pour quelques groupes X carbonés. Plus la valeur de A est grande, plus la préférence équatoriale du substituant est prononcée. Des tables plus complètes existent dans la littérature.
Groupe X
méthyle
isopropyle
hydroxyle
tertiobutyle
A (kJ.mol-1)
7,5
9
3,3 (AcOH 75 %)
23,5
A partir de la valeur de A du méthyle, on montre facilement que le pourcentage de conformère pour lequel le méthyle est équatorial constitue 95 % du mélange à la température ordinaire.
La valeur de A très élevée pour le groupe tertiobutyle montre que dans le cas du tertiobutylcyclohexane seule la conformation plaçant ce groupe en équatoriale est possible.
Tertiobutylcyclohexane
Le groupe tertiobutyle est si volumineux qu'il ne peut exister qu'en position équatoriale.


Modèle interactif du tertiobutylcyclohexane.
Les dérivés substitués du tertiobutylcyclohexane en position 4 ont souvent été utilisés comme substrats modèles dans l'étude de l'influence de la conformation en stéréochimie dynamique.
Lorsque le cycle est disubstitué, on peut considérer en première approximation que les valeurs de A relatives à chaque substituant sont additives. On peut ainsi déterminer par le calcul la constante d'équilibre de l'interconversion entre les cycles disubstitués.

DrGo = - 7,5 - (-3,3)
DrGo = - 4,2 kJ.mol-1
K = [II]/[I]
on calcule donc :
K = exp -(DrGo/R.T)
à la température de T = 298 K :
K = 5, 42

cela montre que les molécules qui adoptent la conformation II sont en plus grand nombre que celles qui adoptent la conformation I.
Comme dans le cas du cyclohexane, la vitesse du basculement conformationnel diminue quand la température diminue. On donne ci-dessous quelques valeurs des temps de demi-réaction t pour l'inversion de conformation du chlorocyclohexane.
Température (°C)
Temps de demi-réaction t
25
1,3 10-5 s
-120
23 min
-160
22 ans
Lorsque la température est suffisamment basse, le basculement conformationnel est bloqué. Cette propriété a permis en 1966 à F. R. Jensen et C. H. Bushweller de Université de Californie à Berkeley de séparer les conformations avec respectivement un chlore axial et un chlore équatorial [3]. A la température de T = -150 °C, le conformère à chlore équatorial cristallise en premier. Ce solide, une fois isolé, est dissous dans un solvant à cette température. Son spectre RMN est à alors caractéristique du conformère à chlore équatorial. Lorsqu'on élève la température, le spectre de RMN redevient celui du mélange des conformères en équilibre.
Décalines
Les décalines sont des hydrocarbures de formule brute C10H18. Ces molécules sont constituées de deux cycles cyclohexaniques accolés. On peut donc les considérer comme des dérivés disubstitués particuliers du cyclohexane.
A partir de l'un des cycles, les liaisons constituant l'amorce du deuxième cycle peuvent être de stéréochimie trans (I) ou bien de stéréochimie cis (II). Le passage de (I) à (II) nécessite la rupture et la reformation de liaisons. Ce sont des isomères de configuration et plus précisément des diastéréo-isomères.
Le cas rappelle celui des diastéréo-isomères cis et trans du 1, 2-diméthylcyclohexane qu'il est conseillé d'étudier avant d'aborder ce paragraphe.
Comme on peut s'y attendre, les décalines possèdent des propriétés physiques et chimiques différentes.
Composé
(trans)-décaline (I)
(cis)-décaline (II)
TF (°C)
- 32
- 42
Indice de réfraction (raie D, Na)
1,4690
1,480
La nature de la jonction des cycles dans la décaline trans, empêche le basculement conformationnel. La molécule est rigide.
(trans)-décaline

La décaline trans possède un centre de symétrie au milieu de la liaison C1-C2.
Il s'agit donc d'une molécule achirale.
La situation est différente dans la décaline cis ou la jonction des cycles permet aisément le passage d'une chaise à l'autre. La molécule est flexible.
(cis)-décaline

La décaline cis, considérée comme une structure figée est chirale. Cependant, le basculement conformationnel fait passer d'une conformation à son image dans un miroir. L'énergie séparant les deux conformations énantiomères est d'environ 25 kJ.mol-1. A la température ordinaire le passage d'une conformation à l'autre est très aisé et l'on observe le mélange racémique des deux énantiomères.
Notons que la trans décaline est plus stable que la cis décaline. Une estimation qui néglige la contribution entropique, de cette différence de stabilité, consiste à mesurer l'enthalpie standard de la réaction d'isomérisation suivante :
DrHo = 11,3 kJ.mol-1
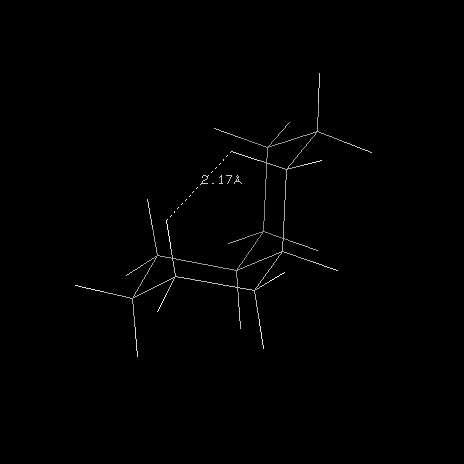
L'une des causes principales de l'instabilité de la cis décaline par rapport à son isomère trans vient du fait que les atomes d'hydrogène portés par la face concave sont à une distance de 0,217 nm qui est inférieure à la somme de leurs rayons de Van der Waals 0,240 nm.
Stéroïdes
Les stéroïdes sont des composés comportant un squelette carboné constitué d'un système de type phénantrène (cycles A, B, C) avec un cycle cyclopentane accolé (cycle D).

Ce sont des composés extrêmement importants en raison notamment de leurs applications dans le domaine pharmaceutique. Ils sont obtenus par synthèse ou par hémisynthèse à partir de sources naturelles.
Par déshydratation suivie d'une hydrogénation du cholestérol, on peut obtenir deux hydrocarbures diastéréo-isomères représentés ci-dessous. A l'image de ce qui se passe pour les décalines, la jonction entre les cycles A et B est de type trans dans le premier et cis dans le second.
Effet anomère
Lorsqu'on étudie l'équilibre conformationnel des tétrahydropyrannes substitués en position 2 par un groupe électronégatif, on constate que la conformation dans laquelle X est en position axiale est majoritaire à l'équilibre. Ce phénomène porte le nom d'effet anomère.

On peut l'interpréter par l'interaction entre un doublet non liant n (O) porté par l'atome d'oxygène négatif du cycle et l'orbitale antiliante s* de la liaison C-X du susbstituant. Au lieu d'occuper l'orbitale n (O) les électrons occupent l'orbitale y telle que :

y = n (O) + a.s*(C-X)
.
l'interaction entre les orbitales est maximale pour une disposition axiale de l'orbitale décrivant le doublet non liant et de l'orbitale antiliante s*(C-X). Il s'agit d'un exemple
d'hyperconjugaison.

Chez les 2-alcoxy tétrahydropyrannes comme celui qui est représenté à gauche, l'effet anomère se traduit par la disposition axiale adoptée par le groupe alcoxy situé en position 2. L'effet est très répandu dans la chimie des sucres.

Cyclènes

Molécule de cyclohexène
La molécule de cyclohexène est représentée ci-dessus.
Dans la molécule de cyclohexène, on distingue quatre catégories d'atomes d'hydrogène :
  • axiaux a ;
  • pseudo-axiaux a' ;
  • équatoriaux e ;
  • pseudo-équaoriaux e'.
Si le cycle est suffisamment tendu pour que les conformations chirales ne s'interconvertissent pas, il est possible de séparer deux
énantiomères. C'est le cas pour le transcyclooctène. Chez certains sytèmes conjugués comme les énamines, la conjugaison entre le doublet de l'azote et la liaison éthylénique impose aux atomes dont les orbitales p se recouvrent d'être dans un même plan. Cette condition ne peut pas être réalisée dans B du fait de la tension allylique A1,3 qui se développerait entre le méthyle et une branche du cycle pyrrolidine.
Cela explique la formation préférentielle de l'énamine A par réaction entre la méthylcyclohexanone et la pyrrolidine. Notons que la conformation privilégiée de A est celle qui place le groupe méthyle en position pseudo-axiale en raison de la tension allylique développée dans la molécule.
Les énamines sont des intermédiaires de synthèse utilisés dans l'alkylation régiosélective des cétones. Tension allylique
La tension allylique (en anglais : allylic strain) résulte d'une interaction au sein d'une molécule entre substituants d'une double liaison. L'un de ces substituants étant en
position allylique. A l'origine le phénomène a été décrit chez les dérivés substitués du cyclohexène. On distingue deux types appelés respectivement tension allylique A1,2 et tension A1,3 (selon les notations de F Johnson et S. K. Malhotra qui ont décrit le phénomène.)

Exemple 1 : dans la conformation I, le substituant R', pseudo-équatorial interagit avec le substituant lié à la double liaison. L'équilibre est déplacé en faveur de la conformation II dans laquelle R' est en position pseudo-axiale.
Exemple 2 : dans la molécule suivante, la tension A1,3 rend la conformation II plus stable que la I.
Le phénomène se rencontre également en série acyclique. La conformation II est plus stable que la I.
Systèmes pontés
L'existence du pont permet d'isoler des molécules dans lesquelles un cycle à 6 chaînons adopte les géométries variées rencontrées chez le cyclohexane.
molécule
I
II
III
IV
nom
bicyclo [2, 2, 2]-octane
twistane
bicyclo [3, 1, 1]-heptane
cycle
chaise
bateau
twist
chaise et bateau
Règle de Bredt
Cette règle d'origine expérimentale affirme l'impossibilité d'existence d'une double liaison en tête de pont d'un composé bicyclique. On en retrouve la manifestation chez certaines cétones bicycliques dont le
taux d'énolisation est nul. Lorsque les cycles sont assez grands il est possible de préparer des composés comportant une double liaison en tête de pont. Le premier composé de ce type a été préparé grâce à la réaction d'aldolisation par Prelog en 1950.
Si vous disposez de Firefox ou I.E ver > 6.0 associés au plug-in Chime 2.6 SP4 (MDL) vous pouvez compléter l'étude du cyclohexane et de ses dérivés en ouvrant la page suivante : dérivés monosubstitués du cyclohexane. Bibliographie
Ouvrages théoriques
J. March - Advanced organic chemistry, Wiley Interscience.
F. A. Carey, R.J. Sundberg - Advanced organic chemistry, 3d edition (Plenum Press, 1990).
H. Kagan - La stéréochimie organique (PUF, 1975).
J. L Pierre - Principes de stéréochimie organique statique (A. Colin, 1971).
D. H. R. Barton, Some recollections of gap jumping (American Chemical SOciety, 1991).
A. Kirmann, J. Cantacuzène, P. Duhamel - Chimie organique T 1 (A. Colin, 1971).
K. Mislow - Introduction to stereochemistry (W. A Benjamin, New York, 1966).
J. Jacques - La molécule et son double (Hachette, 1992).
V. Pellegrin - Les représentations graphiques bidimensionnelles des molécules en chimie organique (Bulletin de l'Union des Physiciens, février 1999).

Sur la toile
Cours de stéréochimie de J. C. Gressier
Termes utilisés en stéréochimie
The principles of conformationnal analysis (Sir D. Barton, The Nobel Prize in Chemistry 1969)
Sir N. Haworth, The Nobel Prize in Chemistry 1937
Derek Barton speaking on conformational analysis
A-values
Dynamic NMR----
Martin Karplus
Steric Effects Don't Explain Ethane Conformation
K. Ziegler and G. Natta the Nobel Prize in Chemistry 1963
Aspects of the determination of equilibration rates by NMR spectroscopy. by J. D. Roberts, California Institute of Technology, Pasadena, California, USA.

Articles
[1] The conformation of the steroid nucleus, by D.H.R. Barton, Cambridge, Mass.
[2] Pophristic, V., and L. Goodman. Hyperconjugation not steric repulsion leads to the staggered structure of ethane. Nature 411 2001, May 31, 565.
[3] F. R. Jensen, C. H. Bushweller, J. Am. Chem. Soc.91, 3223 (1969).
[4] H. S. Gutowsky and C. H. Holm, J. Chem. Phys. 25. 1228. (1956).
J. R. Wiseman, J. Am. Chem. Soc. 1967, 89, 5966. (exception Bredt)
J. A. Marshall, H. Faubl, J. Am. Chem. Soc. 1967, 89, 5965 .(exception Bredt)
Francis Johnson, Sudarshan K. Malhotra J. Am. Chem. Soc., 1965, 87 (23), pp 5492–5493
A synthetic attack on the oestrone problem, Woodward, R. B. (Robert Burns), Thesis (Ph. D.)--Massachusetts Institute of Technology, Dept. of Chemistry, 1937.